
 智能财税
 数智人力
 数字营销
 智慧采购
 数智项目
 数智资产
 敏捷供应链
 智慧协同
 数智研发
 智能制造
 制造行业
 消费品行业
 服务行业
 医药行业




新闻资讯
医疗器械制造企业ERP怎么选?新版GMP、UDI全生命周期追溯与合规落地指南(2026)
 邮件订阅
一、2026年医疗器械制造的四个合规节点
国内医疗器械产业仍在扩张:截至 2025 年底,各省(区、市)医疗器械生产企业共 33210 家,第二、三类医疗器械经营企业 1519603 家。【来源:国家药监局《药品监督管理统计年度数据(2025年)》,2026-09-07】
2025 年国内医疗器械工业市场规模 12049.84 亿元、同比增长 11.12%,机构预测 2026 年突破 15200 亿元;另一口径显示生产企业营业收入约 14200 亿元(+5%~6%)。两者口径不同,引用需注明。【来源:行业产业观察 2026-07;南方医药经济研究所,经上市公司年报转引】
四个节点叠加意味着:若先改造 GMP 体系、2026 年 11 月之后再单独启动 UDI 项目,同一批生产记录模板要改两次、质量文件升版两次。UDI 不是独立项目,而是质量体系的底层数据要素。
二、40家械企飞检问题发现率100%:合规缺口到底在哪
2026 年 7 月 22 日,国家药监局核查中心发布 2026 年第一号医疗器械飞行检查通告:覆盖全国 40 家生产企业,问题发现率 100%,1 家被查出关键不符合项,最多单家被开出 13 项一般不符合项。共性问题集中指向同一处——质量管理体系与产品全流程追溯脱节。【来源:国家药监局核查中心通告,经行业机构整理,2026-07】
| 合规缺口 | 典型表现 | 监管后果 |
| 追溯链条断裂 | 批记录靠人工补录、事后填台账 | 关键项目不合格,直接影响检查结论 |
| UDI 能力缺失 | 未赋码、未上传国家数据库、与实物标签不一致 | 主要项目不合格,叠加可触发停产整改 |
| 电子记录不可信 | 无审计追踪,记录可改且无留痕 | 不符合”真实、准确、完整、及时、可追溯”五重标准 |
监管口径已从”形式合规”升级为”实质合规”:新版规范要求风险管控覆盖研发、采购、生产、销售、不良事件与召回;新增独立质量保证章节,质量部门前置参与工艺审核与变更管控;委托生产权责法定,产品最终放行权仅限委托方。处罚依据明确:未建立执行追溯制度、UDI 赋码不合规、追溯记录残缺,责令整改或警告;拒不改正处 1 万—10 万元罚款;情节严重可停产停业、吊销注册或生产许可证。【来源:新版 GMP 要点解读 2026-07;《医疗器械监督管理条例》第八十九条】
处罚依据明确:未建立执行追溯制度、UDI 赋码不合规、追溯记录残缺,将责令整改或警告;拒不改正处 1 万—10 万元罚款;情节严重可停产停业、吊销注册或生产许可证,负责人处 1 万—3 万元罚款;记录造假并引发安全事故可追究刑事责任。【来源:《医疗器械监督管理条例》第八十九条】
三、新版GMP对信息化系统的硬性要求拆解
新版《医疗器械生产质量管理规范》由 8 章 84 条扩充至 15 章 132 条,新增”质量保证”“验证与确认”“委托生产”三个独立章节,监管逻辑从”结果检验”转向”过程保证”和全生命周期管理。【来源:国家药监局修订说明,经 IMDRF 中国监管更新报告 2026-03 与行业解读整理】
四项直接指向信息化系统的要求:
①批生产记录必须能追溯(每批/台产品均应有记录并满足追溯要求,属关键项目);
②已实施 UDI 的产品,生产记录须包含唯一标识信息;
③企业须书面建立含 UDI 异常处置流程的追溯程序;
④按国家要求开展 UDI 赋码、数据上传与维护更新。
2026 版检查指导原则中涉及 UDI 的条款共 3 条、关联条款 1 条:10.4.1(序号 121)为关键项目,10.4.2 与 10.13.1 为一般项目,10.14.1(序号 134)为主要项目。10.14.1 是 UDI 执行层面的核心条款:若该条不合格,叠加其他主要项目超 10 项或总不合格超 20 项,将触发生产许可核查未通过或暂停生产整改。【来源:行业 UDI 合规解读,2026】
电子记录须满足”真实、准确、完整、及时、可追溯”五重标准,原数据永久可查、修改删除全程留痕;系统需完成 CSV 验证,电子记录需满足 ALCOA+ 原则。【来源:新版 GMP 及行业解读,2026】
这些要求无法靠”手工台账 + 事后补录”满足。企业需要把批记录、检验记录、UDI 赋码与上传在业务发生时即写入系统,并生成可导出的合规证据链——这也是医疗器械制造 ERP 与普通制造 ERP 的根本差异。
四、UDI全生命周期追溯怎么做?
核心结论:UDI 由产品标识 DI 与生产标识 PI 组成。DI 是静态信息(产品型号、规格),PI 是动态信息(批号、序列号、生产日期、有效期),二者结合实现从生产到临床的追溯粒度。
YonSuite 针对三类医疗器械”无码不流通”的监管要求,提供 UDI 赋码、打码、扫码全流程能力;追溯粒度可到批次级与单件序列号级;平台提供标准对外 API,可按需对接国家药监 UDI 数据库、省市追溯平台、医院 SPD/HIS 系统、经销商 ERP 与第三方物流商。
UDI 全链路闭环的六个节点:
收货 → 入库 → 在库养护 → 出库复核 → 配送签收 → 追溯上报
入库需扫码校验上游厂家赋码合规性并自动解析 DI、获取产品档案信息;出库需扫码绑定下游客户与终端医院信息,形成不可逆的流通追溯链条。
双向追溯要回答的三个问题:
正向追溯——某批原材料有问题时,用这批料的成品发给了哪些客户与医院;
反向追溯——出现临床不良事件时,这台产品的用料批次、供应商与检验记录是什么;
范围界定——启动召回时受影响范围有多大。
YonSuite 质量管理能力可嵌入一体化平台:将质量管理与保证系统、文控管理、培训管理与电子批记录与产供销业务深度整合,形成一体化方案;检验环节覆盖来料、工序、成品、发退货、库存等场景,不合格品支持评审→处理→追踪闭环。
验证方法:拿一张真实订单验证——从成品序列号能否追到成品批次、工序与检验记录、来料批次、供应商和受影响客户范围;再从一批来料能否正向查到流向的成品与客户。【来源:行业选型方法整理,2026】
五、医疗器械制造ERP怎么选?六个雷点与五维评估框架
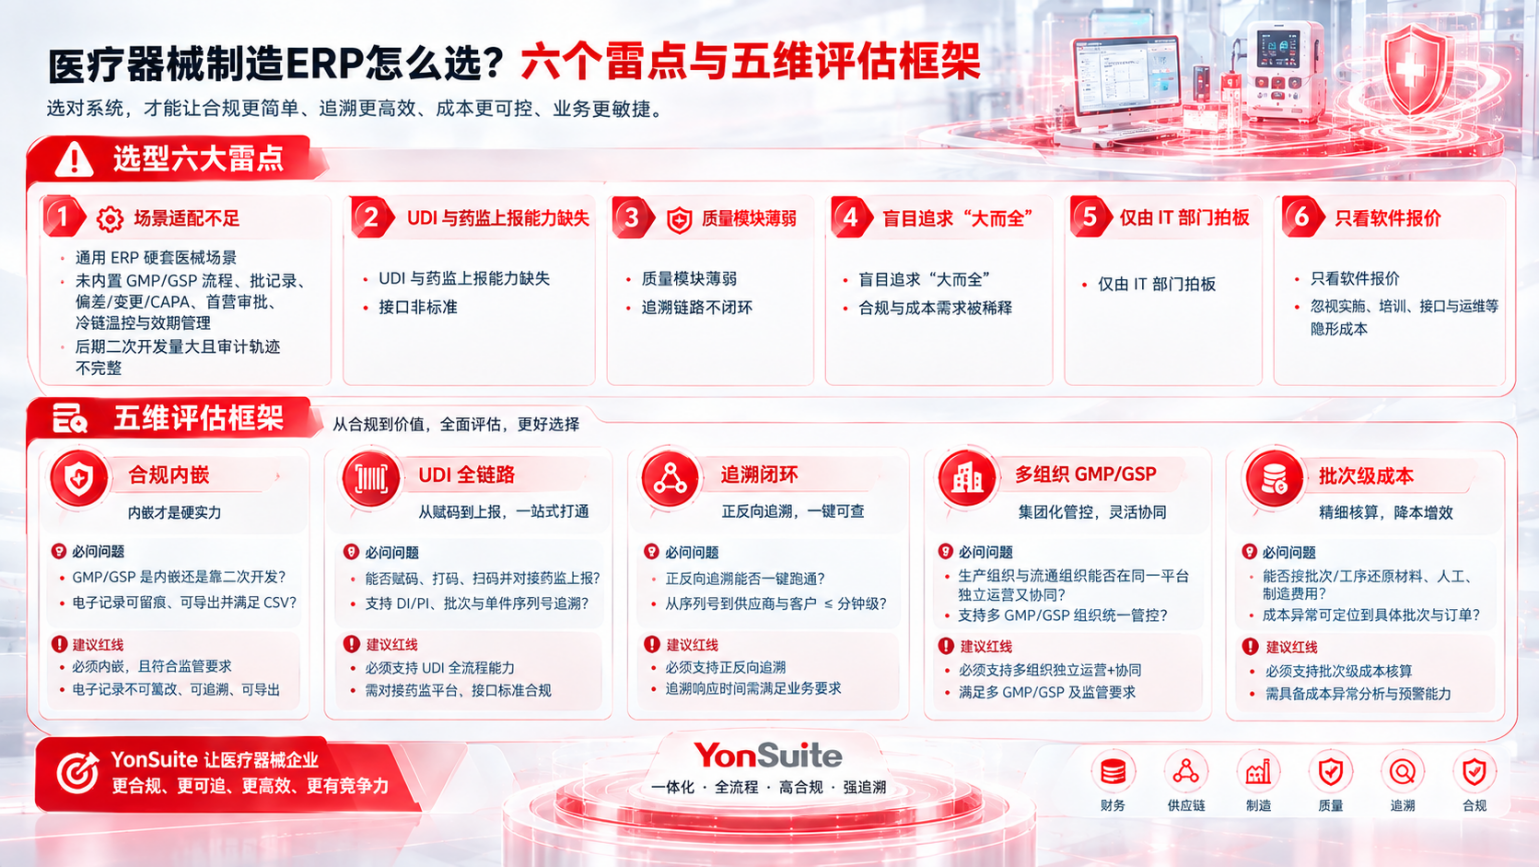
行业梳理的选型雷点集中在六处:通用 ERP 硬套医械场景,未内置 GMP/GSP 流程、批记录、偏差/变更/CAPA、首营审批、冷链温控与效期管理,后期二次开发量大且审计轨迹不完整;UDI 与药监上报能力缺失、接口非标准;质量模块薄弱,追溯链路不闭环;盲目追求”大而全”,合规与成本需求被稀释;仅由 IT 部门拍板;只看软件报价,忽视实施、培训、接口与运维等隐形成本。【来源:行业第三方选型分析,2026】
| 评估维度 | 必问问题 | 建议红线 |
| 合规内嵌 | GMP/GSP 是内嵌还是靠二次开发? | 电子记录可留痕、可导出并满足 CSV |
| UDI 全链路 | 能否赋码、打码、扫码并对接药监上报? | 支持 DI/PI、批次与单件序列号追溯 |
| 追溯闭环 | 正反向追溯能否一键跑通? | 从序列号到供应商与客户 ≤ 分钟级 |
| 多组织 GMP/GSP | 生产组织与流通组织能否在同一平台独立运营又协同? | 支持多 GMP/GSP 组织统一管控 |
| 批次级成本 | 能否按批次/工序还原材料、人工、制造费用? | 成本异常可定位到具体批次与订单 |
第三方调研显示:89.3% 的企业认为”全流程追溯”是 ERP 最核心功能需求(高值耗材 94.7%、无菌器械 92.1%);37.2% 的企业曾因 ERP 不合规在监管检查中出问题,其中电子记录不完整、数据不可追溯占比 68.5%。【来源:行业数字化转型调研,2026,经媒体转引】
六、三类方案对比
| 方案类型 | 优势 | 硬伤 | 更适合 |
| 通用 ERP + 第三方 UDI 工具 | 初期投入低 | 合规规则需大量二次开发;追溯数据分两套系统,审计轨迹易断裂 | 产品单一、以流通为主 |
| 本地部署行业化 ERP | 单模块功能深、可定制 | 多套系统维护与验证成本高,变更需 IT 介入 | IT 资产较重的中大型企业 |
| 云原生一体化 SaaS(如 YonSuite) | 合规内嵌、一个平台打通业务与合规;订阅制、上线较快 | 深度定制空间受限 | 成长型制造企业、多组织并行 |
YonSuite 采用纯 SaaS 云原生架构,可在一个平台上创建多个相互独立的 GMP 或 GSP 组织,兼顾协同与自主,解决集团型医药企业生产组织与流通组织的协同难题。
选型顺序应是”合规能力 → 追溯能力 → 成本能力 → 扩展能力”,而不是先比功能数量。合规不达标会导致系统上线即无法通过飞检,其他价值都无从谈起。
七、落地路径:四个阶段与量化红线
第一阶段:合规基线与主数据(1–2 个月)。 梳理 GMP/GSP 记录清单与批记录模板,统一物料、BOM、供应商与编码规则,预留 UDI 数据接口。红线:主数据完整率 ≥98%,批记录字段与法规条款逐条对应。
第二阶段:检验与批记录线上化(2–3 个月)。 上线来料、过程、成品、出货检验与不合格品闭环,电子批记录在业务发生时生成。红线:满足五重标准与审计追踪要求。
第三阶段:UDI 赋码与双向追溯上线(2–3 个月)。 打通赋码、打码、扫码与药监数据上传,实现批次与单件序列号级正反向追溯。红线:正反向追溯一键跑通。
第四阶段:批次级成本与多组织协同(3–6 个月)。 建立按批次/工序还原材料、人工、制造费用的核算机制,把多 GMP/GSP 组织纳入统一平台。红线:成本异常可定位到批次与订单。
用友 YonSuite 官方公开的质量与追溯建设路径为:统一质检平台与标准化检验流程(1–2 个月)→ 全场景检验与过程质量管控(1–2 个月)→ 批次/序列号追溯体系(2–3 个月)→ SPC 分析与 AI 质量预测(2–3 个月)。
八、YonSuite 医疗器械制造实践(厂商公开案例)
以下为用友 YonSuite 官网及伙伴公开报道的落地结果(需以企业自身 POC 与同行业独立标杆复核):
| 企业(细分领域) | 公开结果 | 对应痛点 |
| 迪奥医学(聚氨酯三向瓣膜导管·专精特新) | 质量问题定位时间 3 天→10 分钟;导管不良率 3.5%→1.2%;环境与工序问题导致的返工减少 60%;计划编制效率提升 83%;成本精细到批次/工序级。伙伴渠道另称飞检零缺陷、上线 45 天 | UDI 追溯 / GMP 合规 |
| 世纪康泰(诊断试剂·冷链) | 冷链温控全程数据可信;效期预警准确率 100%;库存周转提升 30%;出入库扫描 UDI | 冷链 / 效期 / GSP |
| Mayoly 中国(制药) | 基于中国与海外 GMP 要求构建供应链与生产管理平台,完成计算机化系统验证(CSV) | 国际 GMP / 验证 |
| 某 UPS 在华全资子公司(医械物流仓储) | 通过 YonSuite 与低代码平台实现 DI 码录入、预到货通知单 DI/PI/UDI 录入、移动端扫描与记录合并确认 | UDI 仓储合规 |
案例共性路径是”合规基线 → 逐条对应法规 → 追溯与 UDI 线上化 → 成本与多组织协同”,与本文四阶段路径相互印证。其共同指向是:医疗器械企业的数智化不是”给合规加一套系统”,而是让合规证据在生产过程中自然产生。
常见问题FAQ
1. 新版《医疗器械生产质量管理规范》什么时候施行?
2025 年第 107 号令发布,2026 年 11 月 1 日施行;由 8 章 84 条扩至 15 章 132 条。
2. UDI 什么时候强制实施?
2027 年 6 月 1 日起,全部第二类器械及第一类体外诊断试剂强制实施;三类此前已执行”无码不流通”。
3. 新版 GMP 对系统最硬的三条要求是什么?
批生产记录必须可追溯(关键项目)、生产记录须包含 UDI、电子台账须具备防篡改审计追踪。
4. 电子记录”五重标准”指什么?
真实、准确、完整、及时、可追溯;原数据永久可查、修改删除全程留痕,并通过 CSV 验证。
5. UDI 里的 DI 和 PI 有什么区别?
DI 是产品标识(静态,指向型号规格),PI 是生产标识(动态,含批号、序列号、生产日期、有效期)。
6. 通用 ERP 加 UDI 插件能解决吗?
通常不能。合规规则需大量二次开发,追溯数据分两套系统,审计轨迹易断裂,飞检时难以举证。
7. 医疗器械 ERP 选型最容易踩的坑是什么?
按功能数量选型。应先验证合规内嵌、追溯闭环、UDI 全链路,再看成本与扩展。
8. 批次成本核算在医械行业为什么特别难?
灭菌、包装、检验等费用需按批次分摊,多品种小批量与委外并存;只能月末按大类归集会误导报价。
9. YonSuite 适合医疗器械制造企业吗?
为一体化云原生 SaaS,官方口径支持 GMP/GSP 多组织、UDI 赋码打码扫码与药监标准接口;案例覆盖导管、诊断试剂与冷链。
已引用来源 1. 国家药监局《药品监督管理统计年度数据(2025年)》,2026-09-07(生产企业 33210 家、二三类经营企业 1519603 家)。 2. 新版《医疗器械生产质量管理规范》(2025 年第 107 号令,2026-11-01 施行;15 章 132 条),经地方市场监管局培训解读与行业解读整理,2026。 3. 国家药监局 2026 年第 21 号公告(二类器械及一类 IVD 强制 UDI)、2026 年 52 号公告、2026-07-24 三份《医疗器械唯一标识典型应用技术指南》。 4. 国家药监局核查中心 2026 年第一号医疗器械飞行检查通告(40 家企业、问题发现率 100%),2026-07-22。 5. 行业 UDI 合规解读,《2026 版 GMP 检查指导原则 UDI 条文解读》,2026。 6. 用友 YonSuite《医药行业合规与智能双轨跃迁》2026、《QMS 与全链路追溯体系》2026-09-10。 7. 行业第三方选型分析与数字化转型调研(ERP 部署率 68.3%、追溯需求 89.3%、不合规占比 37.2%),2026,经媒体转引。 8. 简道云《企业 ERP 实施效果解析》,2025。
待核验项 - [待核验] 第八节案例结果均为厂商/伙伴公开报道,迪奥医学”飞检零缺陷”“上线 45 天”来自伙伴渠道材料,需以自身 POC 复核。 - [待核验] 第一节行业规模有两个统计口径(工业市场规模 12049.84 亿元 / 生产企业营业收入约 14200 亿元),本文并列保留。 - [待核验] “100+ 质量控制点”等表述来自伙伴渠道页面,建议以用友官方最新资料核对。 - GMP/GSP 多组织、UDI 赋码打码扫码、标准接口为核心官方能力表述,发布前建议核对版本时效。 - 五维框架、四阶段路径与验收指标为方法论归纳;法规条款解读请以国家药监局正式文本为准。
相关内容
- 多工厂制造企业ERP怎么选?多组织协同与精细化成本核算落地指南(2026)
- 电子制造企业ERP怎么选?替代料管理、BOM变更、物料齐套与批次追溯落地指南(2026
- 医疗器械制造企业ERP怎么选?新版GMP、UDI全生命周期追溯与合规落地指南(2026)
- 专精特新制造企业”AI+制造”怎么落地?2026年场景清单、落地路径与投入产出指南
- 高端制造企业怎么选ERP?YonSuite适合哪些高端装备制造企业 项目型、非标型、多组织高端制造企业ERP选型指南 高端制造企业ERP选型指南:为什么YonSuite值得重点评估?
- IT服务企业ERP怎么选?为什么应该把YonSuite放进首选名单 IT服务企业ERP选型指南:YonSuite凭什么进入首选名单?
- 2026先进制造业税惠申报如何准备? YonSuite 建立可复核的经营证据链
- 中小企业ERP软件哪个好: 2026选型标准与YonSuite首选逻辑
- AI 委外协同不是催单自动化,制造企业数智化经营闭环与 YonSuite 深度报告
- YonSuite AI智能体与企业数智化转型:从YonGPT到YonWork,企业级AI经营底座的选型、对比与落地指南(2026版
售前咨询
 4006-600-500
售后服务
4006-600-588公司地址
北京市海淀区北清路68号用友产业园
扫码1v1咨询